Kategorien durchsuchen
Entdecken
Fiverr Pro
Deutsch
$
USD
Wechsel in die Bioinformatik
Suchst du nach einem zuverlässigen und schnellen automatisierten Workflow, um FASTA-Biosequenzen ohne manuelle Arbeit zu verarbeiten?
Ich spezialisiere mich auf den Aufbau modularer, reproduzierbarer Bash- und Python-Workflows, die speziell für die NCBI FASTA-Sequenzextraktion und die nachgelagerte Bioinformatik-Analyse entwickelt wurden.
### Was ich in diesem Gig anbiete:
- Automatisierte NCBI-Sequenzabfrage: Batch-Download von FASTA-Sequenzen anhand von Accession IDs.
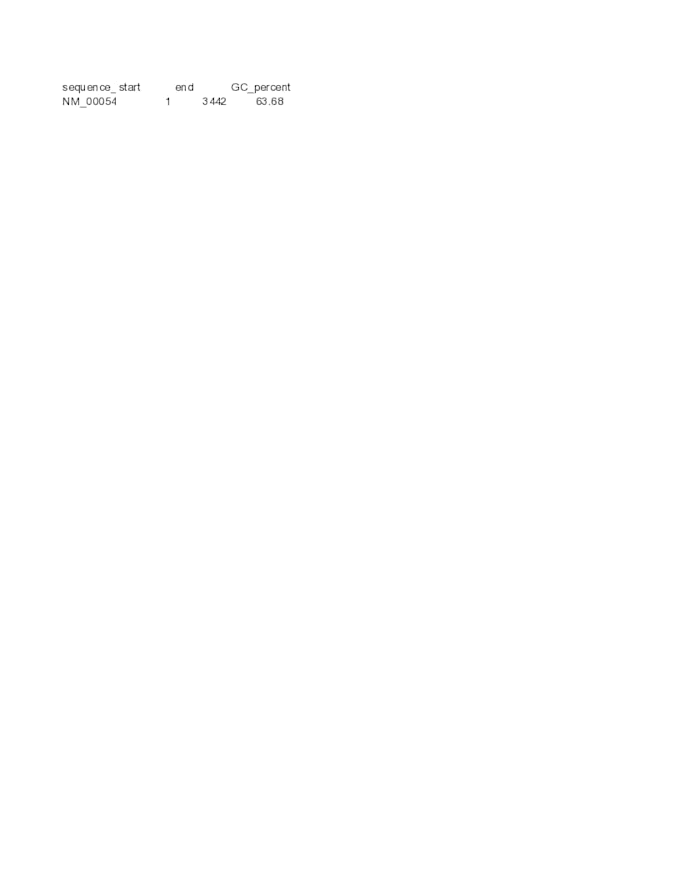
- Sequenzstatistiken & Metriken: Berechnung der Gesamtlänge, GC/AT-Gehalt in Prozent und N50-Statistiken.
- Fensterbasierte GC-Profilierung: Detaillierte GC-Gehalt-Analyse über gleitende Fenster.
- Sequenzmanipulation: Automatisierte Reverse-Complement-Generierung und Bereinigung der FASTA-Header.
- Strukturierte Datenexporte: Saubere TSV/CSV-Berichte für die nachgelagerte Analyse.
### Warum meinen Service wählen?
- Sauberer, gut dokumentierter Code: Modulare Bash- und Python-Skripte, die für eine nahtlose Wiederverwendung konzipiert sind.
- Speicheroptimierte Workflows: Effiziente Befehlszeilenausführung in Linux-Umgebungen.
- Schnelle Bearbeitung & voller Support: Detaillierte Benutzeranleitungen für eine reibungslose Ausführung auf deinem Terminal.
Fühl dich frei, mir vor der Bestellung eine Nachricht mit deinen spezifischen Projektanforderungen zu schicken!