Kategorien durchsuchen
Entdecken
Fiverr Pro
Deutsch
$
USD
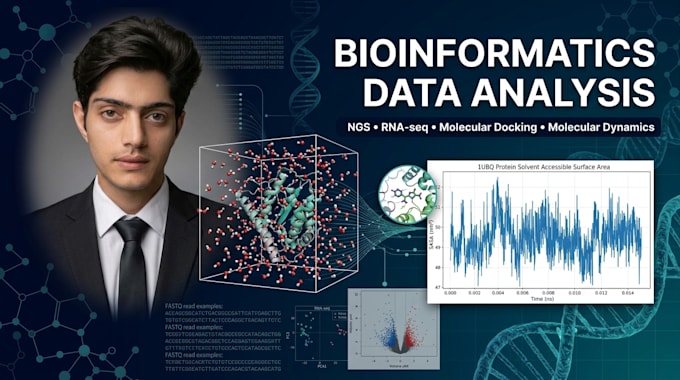
Bioinformatik-Analyst RNA Seq, Molekulare Docking und MD-Simulationen
Willkommen bei professionellen Dienstleistungen für molekulares Docking & MD-Simulationen
Suchen Sie nach rigoroser, publikationsreifer Strukturbio- und rechnergestützter Modellierung für Ihr Forschungsprojekt? Ich spezialisiere mich auf Protein-Ligand-Molekulares Docking und All-Atom-MD-Simulationen mit branchenüblichen Tools.
Angebotene Dienstleistungen
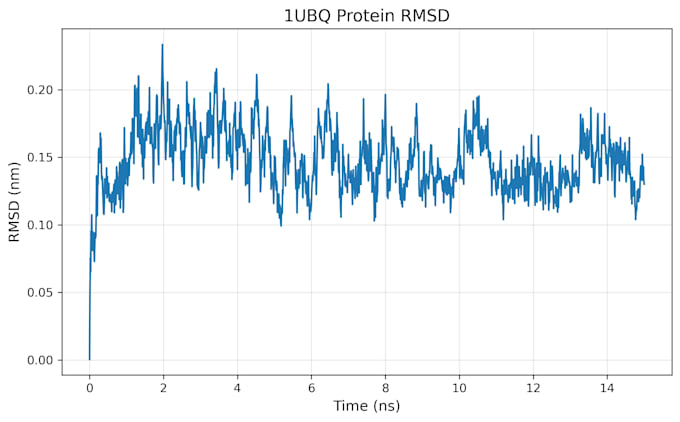
Molekulare Dynamics (GROMACS):
Publikationsfertige Ergebnisse:
Technologie:
Excel
•
Google Sheets
•
Python
•
RStudio
•
Zapier
•
PowerShell
Automatische Übersetzung
Welche Dateiformate oder Details muss ich bereitstellen?
Bitte gib die PDB-ID oder die .pdb-Datei deines Zielproteins an, zusammen mit der SMILES-Zeichenkette, SDF- oder PDB-Datei für deine Liganden.
Werde ich die Rohtrajektorien von GROMACS erhalten?
Ja! In den Standard- und Premium-Paketen werden alle Topologie-, Parameter- und Trajektorien-Dateien (.xtc, .tpr, .edr) zusammen mit dem Abschlussbericht geliefert.
Welche Force Fields verwendest du für GROMACS MD-Simulationen?
Ich nutze hauptsächlich CHARMM36 oder AMBER (z.B. ff99SB / ff14SB) Force Fields für Proteine, sowie CGenFF oder AnteChamber/GAFF für die Topologieerstellung der Liganden.
Was mache ich, wenn mein Proteinstruktur fehlende Schleifen oder Residuen hat?
Ich führe Strukturreinigung durch, behebe fehlende Seitenketten und modellieren fehlende Schleifen mit Tools wie MODELLER oder Swiss-Model, bevor ich Energie-Minimierung und Docking durchführe.